دانشمندان دانشگاه Caltech و Yale راهی برای محاسبه دقیق اثر Kondo در مواد واقعی خاص ایجاد کرده اند، چیزی که قبلا امکان پذیر نبود. برای دههها، محققان عمدتاً به مدلهای سادهای وابسته بودهاند که این پدیده را فقط تقریباً به تصویر میکشند. در عوض، رویکرد جدید مستقیماً از ساختار اتمی و الکترونیکی واقعی مواد کار میکند.
این پیشرفت می تواند راه را برای شبیه سازی کامپیوتری واقعی مواد کوانتومی پیچیده تر، از جمله ابررساناهای با دمای بالا، هموار کند. در این مواد، رفتار هر یک از الکترونها به شدت تحتتاثیر کاری است که الکترونهای مجاور انجام میدهند، و توصیف سیستم را با تقریبهای معمولی دشوار میکند.
محققان روش و یافتههای خود را در مقالهای منتشر کردهاند علم. نویسندگان اصلی، Linqing Peng (PhD ’25) و Tianyu Zhu از دانشگاه Yale هستند. هم پنگ و هم ژو کار روی این پروژه را در آزمایشگاه گارنت چان، پروفسور برن شیمی و مدیر مرکز شیمی نظری رودولف آ. مارکوس در کالتک آغاز کردند.
چان که نویسنده ارشد مقاله و پژوهشگر فیزیک سیمونز است، میگوید: «اکنون میتوان خواص برخی مواد پیچیده را فقط با محاسبه، بدون اشاره به آزمایش، پیشبینی کرد. این اولین موادی که ما مطالعه کردیم مانند یک گام کودک یا مشکل نمونه اولیه در مسیر پدیده های پیچیده تر مانند ابررساناهای با دمای بالا و آهنرباهای کوانتومی هستند.
اثر Kondo — یک چالش کلاسیک چند بدنه
در بسیاری از مواد مورد استفاده در الکترونیک مدرن، از جمله نیمه هادی ها مانند سیلیکون، برهمکنش بین الکترون ها به اندازه ای ضعیف است که اغلب می توان آنها را هنگام توصیف رفتار کلی مواد نادیده گرفت. این در مورد مواد بسیار همبسته، که برای بسیاری از فناوریهای کوانتومی پیشنهادی مهم هستند، صادق نیست. در این سیستم ها، درک چگونگی تعامل الکترون ها و پراکندگی از یکدیگر ضروری است.
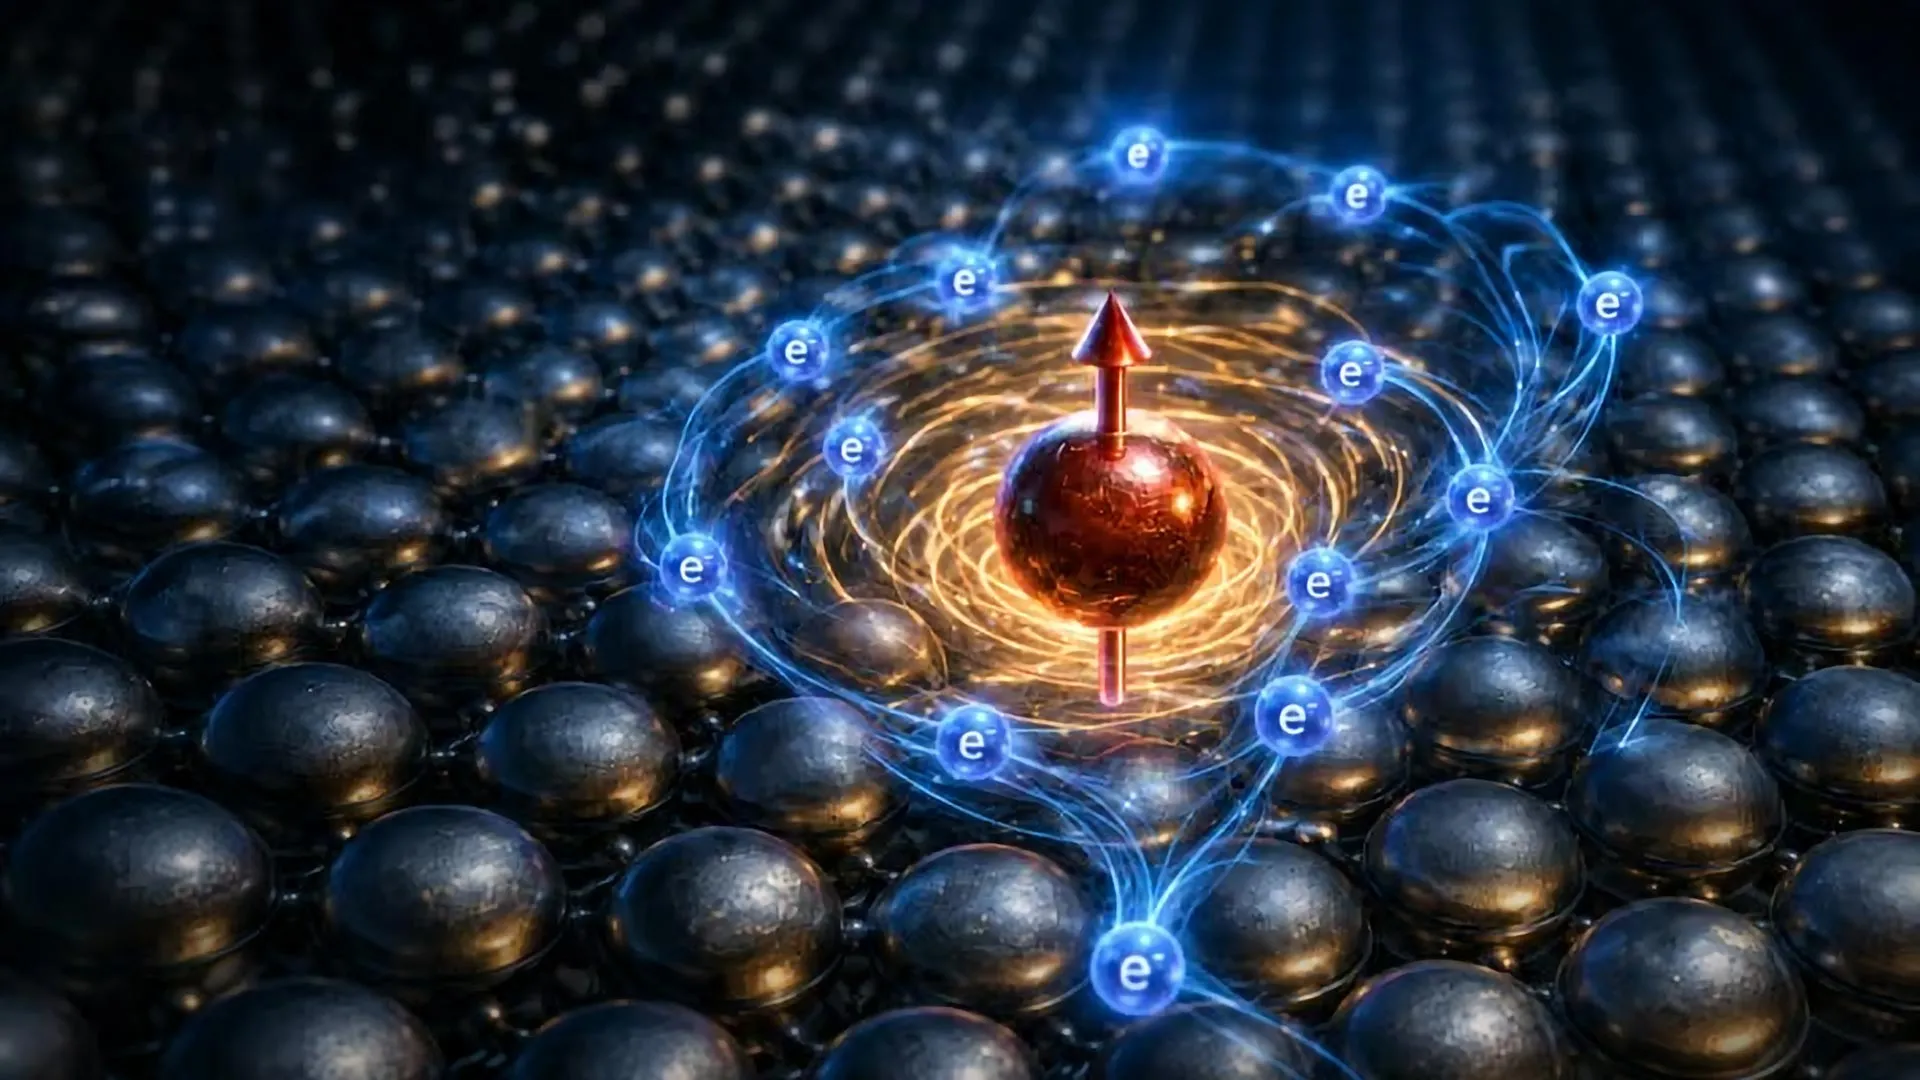
اثر Kondo در یکی از سادهترین نمونههای یک سیستم بسیار همبسته رخ میدهد. این زمانی اتفاق می افتد که یک اتم مغناطیسی منفرد، مانند آهن یا منگنز، به عنوان ناخالصی در فلزی مانند مس قرار می گیرد. هنگامی که یک ماده در زیر دمای معینی سرد می شود (معروف به دمای کوندو)، رفتار الکتریکی آن به روشی غیرعادی تغییر می کند.
به طور معمول، خنک کردن یک فلز منجر به کاهش مداوم مقاومت الکتریکی آن می شود و به جریان اجازه می دهد تا راحت تر جریان یابد. اما در فلزی که دارای ناخالصی مغناطیسی است، با رسیدن به دمای کوندو، مقاومت کاهش می یابد. به حداقل می رسد و سپس با ادامه کاهش دما دوباره شروع به افزایش می کند.
چان توضیح میدهد: «این نشانهی اثر کوندو است، و این ویژگی الکترونهای موجود در ناخالصی است که با الکترونهایی که از میان فلز تودهای حرکت میکنند، تعامل دارند.
فیزیکدانان تصویر نظری کلی از اثر کندو را در دهه 1970 ایجاد کردند (از جمله، مهمتر از همه، فارغ التحصیل کنت ویلسون، دکترای 61). این پدیده به یک نمونه کلاسیک از یک مشکل چند جسمی تبدیل شده است، زیرا نیاز به توصیف تعداد زیادی از ذرات متقابل – در این مورد، الکترونهای موجود در فلز – دارد که رفتار آنها را نمیتوان به سادگی با درمان یک به یک درک کرد.
یک ناخالصی مغناطیسی حاوی الکترون های جفت نشده ای است که اسپین آنها مغناطیس اتم را می دهد. در دماهای بالاتر، جهت این مغناطیس که به ممان مغناطیسی اتم معروف است، می تواند آزادانه نوسان کند. اما با سرد شدن مواد، الکترونهایی که در فلز اطراف حرکت میکنند، به شدت با اسپین ناخالصی وارد تعامل میشوند.
این الکترون ها می توانند اسپین های خود را به گونه ای معکوس کنند که تا حدی گشتاور مغناطیسی اتم تعبیه شده را خنثی کند. اتلاف اضافه تولید شده توسط این فعل و انفعالات مسئول مسطح شدن مشخصه و افزایش نهایی مقاومت الکتریکی است. با مشارکت بیشتر و بیشتر الکترون ها، آنها به طور جمعی ناخالصی را احاطه کرده و در نهایت مغناطیس آن را می پوشانند.
در واقع، الکترون های اطراف ابری را تشکیل می دهند که مغناطیس اتم را «سپر» یا خنثی می کند.
حرکت فراتر از مدل های کوانتومی ساده
اثر کوندو به طور گسترده مورد مطالعه قرار گرفته است، زیرا اگرچه فیزیک زیربنایی آن پیچیده است، اما توصیف مشکل اساسی نسبتاً آسان است. در نتیجه، به یک معیار مهم برای آزمایش تکنیکهای نظری و محاسباتی جدید تبدیل شده است.
با این حال، تا کنون، محققان نتوانستهاند به طور قابل اعتماد محاسبه کنند که چگونه مقاومت یک ماده واقعی کاهش مییابد و سپس دوباره افزایش مییابد، یا دمای دقیقی را که در آن این تغییر برای یک ناخالصی خاص رخ میدهد، تعیین نکردهاند.
رویکردهای سنتی ساختار الکترونیکی یک ماده را با کاهش آن به مجموعه کوچکی از اوربیتالها – فضاهایی در اطراف هسته اتم که احتمال یافتن الکترونها در آنجا وجود دارد – ساده میکنند و سپس از یک مدل ریاضی تقریبی برای توصیف سیستم کوچکتر استفاده میکنند.
چان و همکارانش استراتژی متفاوتی را انتخاب کردند. آنها ابزارهای محاسباتی با دقت بالا را که در ابتدا در شیمی کوانتومی برای توصیف مولکول ها توسعه داده شده بود، تطبیق دادند و آنها را در مواد کوانتومی به کار بردند. این به محققان این امکان را داد که ناخالصی های مغناطیسی را تقریباً به عنوان مولکول نشان دهند، در حالی که پیچیدگی کامل تعاملات الکترونیکی خود را حفظ کردند.
پیش بینی های بسیار دقیق تر برای مواد واقعی
محققان روش خود را بر روی هفت اتم مختلف فلزات واسطه که در مس تعبیه شده بودند آزمایش کردند. برای اکثر عناصری که آنها مطالعه کردند، محاسبات به اندازه دو مرتبه بزرگی دقیقتر از پیشبینیهای بهدستآمده توسط تکنیکهای مبتنی بر مدل معمولی بود.
پنگ میگوید: «ما در دورهای هیجانانگیز هستیم که در آن توصیفهای کوانتومی پیشبینیکننده وفادار از پیچیدگی کامل شیمیایی مواد واقعی در دسترس است. «پیشبینی رفتار خاص ماده الکترونهای همبسته از اصول اولیه، حتی در برخی از چالشبرانگیزترین کلاسهای مواد کوانتومی، واقعیتر میشود.
او می افزاید: «این یک گام مهم به سمت طراحی محاسباتی موادی است که عملکردهای آنها از فیزیک همبسته پیچیده ناشی می شود، مانند ابررسانایی در دمای بالا، جایی که فضای شیمیایی بزرگ و رقابت بین بسیاری از فازها نیازمند یک نظریه پیش بینی برای کمک به تمرکز بر جستجوی تجربی برای مواد جدید است.» “من هیجان زده هستم که ببینم این تئوری چه پیشرفت های جدیدی در مواد در آینده ایجاد خواهد کرد.”
نویسندگان دیگر مقاله Caltech، “به سوی یک درمان کوانتومی دقیق چند بدنی همبستگی کندو در ناخالصی های مغناطیسی”، Huangchen Jai، محقق سابق فوق دکترا هستند. Runze Chi، دانشجوی فوق دکتری فعلی؛ و Zhi-Hao Cui (PhD ’23)، که کار را به عنوان دانشجوی کارشناسی ارشد به پایان رساند.
این تحقیق توسط دفتر تحقیقات علمی نیروی هوایی از طریق برنامه تحقیقاتی چند رشتهای دانشگاه، وزارت انرژی ایالات متحده و مرکز آن برای مواد کوانتومی مغناطیسی مولکولی و بنیاد ملی علوم ایالات متحده پشتیبانی شد.